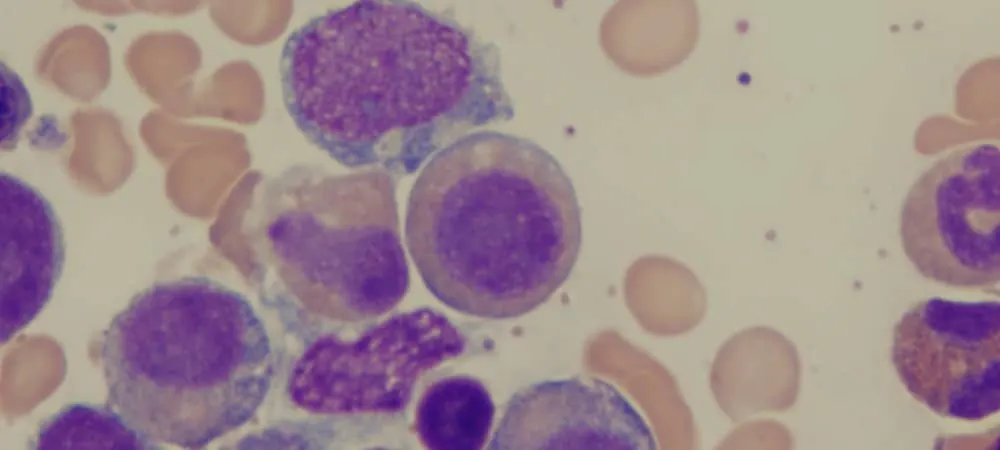
Qu'est-ce que le syndrome myélodysplasique et comment le traite-t-on ?
Le syndrome myélodysplasique (SMD) est un groupe de maladies qui altèrent le processus de production des cellules sanguines par la moelle osseuse. Chez les personnes atteintes de SMD, la moelle osseuse produit des cellules anormales immatures (blastes) au lieu d'un nombre suffisant de cellules sanguines saines. Cette situation entraîne une diminution du nombre de globules rouges, de globules blancs et de plaquettes sains. Par conséquent, le transport de l'oxygène dans l'organisme devient difficile, le système immunitaire s'affaiblit et le risque de saignement augmente.
Qu'est-ce que le syndrome myélodysplasique ?
SMD est l'abréviation de l'anglais myelodysplastic syndrome. Le SMD est parfois également appelé myélodysplasie ou néoplasie myélodysplasique. L'évolution de la maladie varie d'une personne à l'autre. Alors que certains cas de SMD évoluent favorablement, d'autres peuvent développer au fil du temps une leucémie aiguë myéloïde. Bien que la relation entre gliome et myélodysplasie soit rare, ils peuvent coapparaître dans certains syndromes génétiques.
Quels sont les symptômes du syndrome myélodysplasique ?
Les symptômes du SMD sont principalement liés à la baisse du nombre de cellules dans le sang. Certains patients peuvent ne présenter aucun symptôme au début, et le SMD peut être découvert fortuitement lors d'une prise de sang de routine. L'anémie myélodysplasique est l'un des symptômes les plus fréquents de ce syndrome et peut provoquer une fatigue sévère. Dans le syndrome myélodysplasique, les symptômes peuvent se manifester sous forme de fatigue, d'une propension aux infections et d'une tendance aux saignements. Les patients s'inquiètent généralement lorsque des anomalies telles qu'une anémie, une neutropénie ou une thrombocytopénie apparaissent dans les analyses sanguines. Le SMD peut débuter de manière bénigne ; de nombreux patients peuvent attribuer des plaintes de fatigue ou d'infections fréquentes à leur âge ou à d'autres causes. C'est pourquoi le SMD est parfois détecté lors de prises de sang de routine par une anémie ou d'autres troubles de la numération cellulaire. Les principaux symptômes sont les suivants :
Fatigue et asthénie : Lorsque le nombre de globules rouges diminue, la quantité d'oxygène acheminée vers les tissus corporels baisse. Cette situation peut entraîner des plaintes telles que de la fatigue, de l'asthénie, un essoufflement ou des palpitations cardiaques.
Tendance aux infections : Lorsque le nombre de globules blancs (en particulier les neutrophiles) est bas, le système immunitaire s'affaiblit et des infections fréquentes ou graves peuvent survenir.
Saignements et bleus faciles : La diminution du nombre de plaquettes (thrombocytes) altère la capacité de coagulation. Des saignements des gencives, des saignements de nez, des ecchymoses cutanées ou des pétéchies (petites taches rouges) peuvent être observés.
Autres symptômes : Certains patients peuvent également présenter des symptômes plus généraux tels que de la fièvre, des douleurs osseuses, une perte d'appétit ou une perte de poids. De même, le syndrome myélodysplasique peut évoluer avec une pancytopénie, c'est-à-dire une diminution simultanée des globules rouges, des globules blancs et des plaquettes ; toutefois, ces symptômes pouvant également être observés dans d'autres maladies, il convient de consulter impérativement un médecin en cas de plaintes persistantes.
Quelles sont les causes du syndrome myélodysplasique ?
Bien que la cause exacte du SMD ne soit généralement pas connue, certains facteurs de risque ont été identifiés. Alors qu'aucune cause n'est trouvée chez la plupart des patients, les situations suivantes peuvent accroître la vulnérabilité à la maladie :
Âge avancé et sexe masculin : Le risque de SMD augmente avec l'âge ; la plupart des patients ont plus de 60 ans. Il est légèrement plus fréquent chez les hommes.
Maladies génétiques héréditaires : De rares syndromes génétiques tels que l'anémie de Fanconi, la dyskératose congénitale ou l'anémie de Diamond-Blackfan peuvent augmenter le risque de développer un SMD.
Traitement antérieur contre le cancer : Les personnes ayant reçu par le passé une chimiothérapie ou une radiothérapie peuvent développer un SMD lié au traitement (secondaire). Dans ces cas, le SMD apparaît généralement 5 à 7 ans après le traitement.
Exposition à des substances toxiques : Une exposition prolongée à des produits chimiques tels que le benzène, des pesticides, à des métaux lourds (mercure, plomb) ou à des facteurs tels que les radiations peut augmenter le risque de SMD.
Autres facteurs : Le tabagisme augmente également légèrement le risque.
Plusieurs facteurs peuvent jouer un rôle dans la plupart des cas de SMD ; malgré cela, aucune cause évidente n'est trouvée dans de nombreux cas. La pathogenèse exacte du SMD n'est pas connue ; les recherches montrent que des lésions génétiques dans les cellules souches, des anomalies chromosomiques et des mutations géniques régulant la division cellulaire jouent un rôle dans l'apparition de cette maladie.
Comment diagnostique-t-on le syndrome myélodysplasique ?
Le diagnostic du SMD est posé par des analyses sanguines et un examen de la moelle osseuse. Lors de la numération sanguine, des paramètres tels que la vitamine B12 et les folates peuvent également être examinés ; cela permet d'écarter d'autres causes d'anémie. Dans le syndrome myélodysplasique, le taux sérique d'érythropoïétine est un indicateur biochimique important pour l'évaluation du diagnostic et de la réponse au traitement. L'examen de la moelle osseuse est le test le plus important pour confirmer le diagnostic de SMD. Les médecins appliquent généralement les tests suivants :
Numération formule sanguine complète (NFS) : Le nombre de globules rouges, de globules blancs et de plaquettes est mesuré dans l'échantillon de sang prélevé. Dans le SMD, le nombre de ces cellules est généralement bas (anémie, neutropénie, thrombocytopénie). Le syndrome myélodysplasique doit être suivi par un hématologue et des numérations sanguines régulières doivent être effectuées.
Frottis de sang périphérique : Les cellules sanguines sont examinées au microscope et les anomalies de forme ou de maturation sont recherchées. Des anomalies telles qu'une augmentation des cellules blastiques immatures peuvent indiquer un SMD.
Biopsie de moelle osseuse : Un échantillon de moelle osseuse est prélevé à l'aide d'une aiguille fine dans l'os de la hanche. Le tissu prélevé est examiné en laboratoire pour évaluer les types cellulaires, le taux de blastes et les anomalies chromosomiques. Dans le SMD, le pourcentage de cellules immatures dans la moelle osseuse est accru.
Examen cytogénétique : La structure chromosomique des cellules de la moelle osseuse est analysée. La présence de mutations génétiques spécifiques ou de délétions chromosomiques (par exemple, la délétion 5q) peut conforter le diagnostic de SMD.
En fonction des résultats de ces tests, les médecins déterminent la présence et le sous-type de la maladie. Lors de la phase diagnostique, d'autres maladies sanguines (anémie aplasique, leucémie, etc.) sont écartées.
Quelles sont les méthodes de traitement du syndrome myélodysplasique ?
Le traitement du SMD est déterminé en fonction du type de maladie, de sa sévérité (niveau de risque) et de l'état général du patient. Les principales méthodes de traitement sont les suivantes :
Surveillance étroite (attentisme) : Chez les patients à faible risque présentant peu de symptômes, les médecins peuvent choisir de surveiller la maladie. Les analyses sanguines sont répétées à intervalles réguliers ; si les symptômes ou les paramètres sanguins s'aggravent, le traitement est initié. Cela permet d'éviter des traitements agressifs inutiles.
Soins de support : En cas d'anémie, une transfusion de globules rouges est effectuée ; en cas de thrombocytopénie, une transfusion de plaquettes est réalisée. Si nécessaire, la production de cellules sanguines est stimulée par des facteurs de croissance tels que l'érythropoïétine (EPO) ou le G-CSF. Des antibiotiques ou des antiviraux peuvent être utilisés contre le risque d'infection. Des mesures telles que des vaccins (vaccins contre la grippe, la pneumonie) peuvent également être recommandées.
Prévention de la surcharge en fer : Des transfusions sanguines répétées peuvent entraîner un excès de fer dans le sang, ce qui provoque des lésions dans des organes tels que le cœur et le foie. Dans ce cas, des médicaments chélateurs du fer peuvent être utilisés pour éliminer l'excès de fer de l'organisme.
Traitement immunosuppresseur : En particulier dans le sous-type de SMD hypoplasique où la production cellulaire est supprimée, des médicaments immunosuppresseurs tels que la globuline antithymocytaire (ATG) et la ciclosporine peuvent être administrés. Cette approche vise à augmenter le nombre de cellules sanguines.
Médicaments modificateurs de la maladie : Des médicaments qui ralentissent la maladie et augmentent la production de cellules sanguines sont administrés. Par exemple, des inhibiteurs de l'hypométhylation tels que l'azacitidine et la décitabine, et le lénalidomide peuvent être utilisés dans les cas présentant une anomalie chromosomique del(5q). Ces médicaments peuvent réduire le risque de transformation du SMD en LMA.
Chimiothérapie : Dans les cas à haut risque ou lorsque le SMD se transforme en leucémie aiguë, les protocoles de chimiothérapie utilisés dans la leucémie aiguë myéloïde peuvent être appliqués. Ceci est généralement envisagé pour des patients relativement jeunes et en bon état général.
Greffe de cellules souches : Chez les patients jeunes et en bon état général, une allogreffe de cellules souches peut être envisagée comme seule chance de guérison de la maladie. Dans cette méthode, la moelle osseuse du patient est d'abord nettoyée par une chimiothérapie ou une radiothérapie à haute dose, puis des cellules souches saines prélevées sur un donneur compatible sont administrées au patient. Les cellules du donneur s'implantent dans la moelle osseuse du patient et commencent à produire des cellules sanguines normales avec le temps.
L'autophagie peut jouer un rôle dans la régulation des lésions intracellulaires dans les troubles de la moelle osseuse tels que le syndrome myélodysplasique. Chaque option thérapeutique présente ses propres avantages et risques ; les médecins déterminent conjointement le plan le plus approprié en fonction de l'état général du patient.
Quel est le rôle de la greffe de moelle osseuse dans le syndrome myélodysplasique ?
La greffe de cellules souches (de moelle osseuse) est la méthode la plus agressive mais la seule susceptible d'offrir une guérison dans le traitement du SMD. Lors de l'allogreffe (provenant d'un donneur), le patient est d'abord débarrassé de ses cellules sanguines existantes par chimiothérapie ou radiothérapie. Ensuite, des cellules souches saines prélevées sur un donneur compatible sont infusées au patient. Les cellules du donneur s'implantent dans la moelle osseuse du patient et commencent à produire de nouvelles cellules sanguines saines. Cette méthode comporte des risques élevés et n'est pas appliquée à tous les patients. Après la greffe, le système immunitaire du patient peut réagir contre les cellules du donneur (maladie du greffon contre l'hôte) ou le risque d'infections graves peut augmenter. Les chances de succès de la greffe dépendent de l'âge, de la santé générale et du degré de la maladie. De plus, l'effet du greffon contre la tumeur, par lequel les cellules du donneur détruisent les cellules cancéreuses, peut contribuer au succès du traitement. Par conséquent, la décision de greffe est prise avec beaucoup de soin, en étant évaluée conjointement par le patient et le médecin.
Foire aux questions
Le SMD survient généralement à un âge avancé ; la plupart des patients ont plus de 60 ans. Il est un peu plus fréquent chez les hommes. L'âge moyen au moment du diagnostic étant d'environ 70 ans, il est très rare qu'il apparaisse à un jeune âge. Néanmoins, les personnes ayant reçu par le passé une chimiothérapie ou une radiothérapie présentent un risque de développer un SMD lié au traitement. Bien que cela soit rare, un SMD peut être observé chez des jeunes présentant certaines maladies génétiques héréditaires (par exemple, l'anémie de Fanconi). Le SMD est généralement classé parmi les cancers du sang et de la moelle osseuse, mais le potentiel de transformation du SMD en leucémie est limité et le choix du traitement est décidé selon les règles du traitement du cancer. Le traitement varie en fonction de la numération des cellules sanguines et de l'état général du patient. Des traitements de support (transfusions sanguines, facteurs de croissance, antibiotiques), des médicaments ralentissant la maladie (azacitidine, décitabine, lénalidomide, etc.), une chimiothérapie et une greffe de cellules souches dans les cas appropriés peuvent être administrés. Dans les cas à faible risque, on privilégie d'abord les traitements de support visant à atténuer les symptômes, tandis que dans les cas à haut risque, on passe à des traitements plus agressifs. Les traitements administrés peuvent comporter des effets secondaires. Par exemple, la chimiothérapie peut provoquer des effets secondaires tels que des nausées, des vomissements, une chute des cheveux et un risque accru d'infection. Des transfusions d'érythrocytes peuvent entraîner une accumulation de fer dans le sang. Dans le cas de la greffe de cellules souches, les problèmes liés au système immunitaire (maladie du greffon contre l'hôte), la toxicité des organes et le risque d'infection sont importants. Des traitements par chélation pour prévenir l'accumulation de fer et des médicaments prophylactiques pour prévenir les infections peuvent s'avérer nécessaires. Votre médecin partagera en détail avec vous les avantages et les risques de chaque méthode de traitement. Il n'existe pas encore de traitement totalement curatif pour le SMD. Les traitements actuels visent à ralentir la progression de la maladie, à soulager les symptômes et à préserver la qualité de vie. Grâce à un traitement approprié et à un suivi rapproché, de nombreux patients atteints de SMD peuvent mener une vie plus longue et de meilleure qualité. L'allogreffe peut offrir une guérison complète chez certains patients, mais pour la majorité des patients, le SMD reste un processus chronique qui nécessite un suivi régulier. Par conséquent, les patients atteints de SMD doivent être suivis régulièrement par un spécialiste en hématologie-oncologie et leurs plans de traitement doivent être élaborés avec soin par des experts.
Le syndrome myélodysplasique est une maladie qui peut être contrôlée grâce à un suivi régulier et à un plan de traitement adapté. Un diagnostic précoce revêt une grande importance en termes de qualité de vie et de réussite du traitement. Si vous ou vos proches présentez des symptômes tels qu'une anémie inexpliquée, des infections fréquentes ou des ecchymoses faciles, il vous est recommandé de consulter sans tarder un médecin spécialiste en hématologie.
Vous pouvez également nous contacter dès maintenant pour vous entretenir avec les spécialistes en hématologie de Hisar Hospital Intercontinental et obtenir des informations détaillées.
Commencez par le bon bilan pour Qu'est-ce que le syndrome myélodysplasique (SMD) ? Symptômes, causes et méthodes de traitement
Partagez vos symptômes avec nos médecins spécialistes ; définissons ensemble le diagnostic et le plan de traitement adaptés.
Attention
Si vos symptômes sont apparus soudainement, évoluent rapidement ou limitent nettement votre vie quotidienne, consultez un médecin sans tarder.
Planifiez votre parcours Qu'est-ce que le syndrome myélodysplasique (SMD) ? Symptômes, causes et méthodes de traitement avec nos spécialistes.
Remplissez le formulaire ou prenez rendez-vous pour connaître les options de traitement, le déroulement et la préparation.