Syndrome de Horner (Claude Bernard)
Le syndrome de Horner (Claude Bernard) est une affection rare mais remarquable d'origine nerveuse, décrite pour la première fois grâce aux travaux du physiologiste français Claude Bernard. Provoquant une asymétrie au niveau du visage et du contour des yeux, ce syndrome survient lorsqu'une partie des voies nerveuses sympathiques est endommagée. Se manifestant généralement comme le symptôme d'une autre affection, son diagnostic et son traitement revêtent une grande importance.
Qu’est-ce que le syndrome de Horner (Claude Bernard) ?
Le syndrome de Horner apparaît en raison d'une lésion survenant dans une partie du système nerveux autonome appelée système nerveux sympathique. Il s'agit d'un syndrome neurologique caractérisé par des symptômes spécifiques, en particulier dans la région des yeux et du visage. Décrite au XIXe siècle par Claude Bernard, cette affection est parfois appelée « syndrome de Claude Bernard-Horner ».
Le syndrome de Horner est généralement unilatéral, c'est-à-dire qu'il n'affecte qu'un seul côté du visage. À l'origine de ce syndrome se trouve une lésion ou une compression des nerfs sympathiques à n'importe quel point de leur trajet, partant du tronc cérébral, traversant la moelle épinière pour atteindre la région faciale. En raison de cette lésion, le système nerveux sympathique ne fonctionne plus correctement d'un côté du visage, ce qui entraîne l'apparition des symptômes suivants. Ce syndrome n'est pas une maladie en soi, mais se manifeste comme le signe d'une autre pathologie ou d'un traumatisme. C'est pourquoi, après le diagnostic, il est vital de rechercher la cause sous-jacente.
Quels sont les symptômes du syndrome de Horner ?
L'aspect le plus frappant du syndrome de Horner est qu'il provoque des modifications physiques évidentes au niveau de l'œil et de son contour. Ces symptômes débutent généralement de manière soudaine et n'apparaissent que d'un seul côté du visage. Les symptômes du syndrome de Horner sont les suivants :
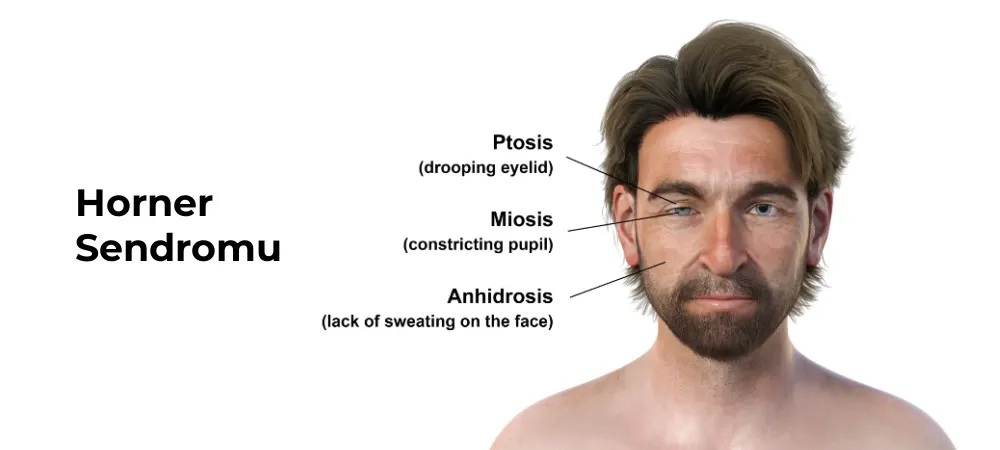
Ptosis (chute de la paupière) : parmi les signes oculaires du syndrome de Horner, on observe un léger abaissement de la paupière supérieure du côté atteint. Ce ptosis est généralement de l'ordre de 1 à 2 millimètres et crée une asymétrie prononcée. Il survient en raison de la perte d'innervation sympathique du muscle de Müller, et les patients peuvent décrire cette sensation comme un « sentiment de lourdeur dans l'œil ».
Myosis (réstriction de la pupille) : sur l'œil atteint, la pupille apparaît plus petite que la normale. Ce rétrécissement devient particulièrement net dans l'obscurité, car alors que la pupille normale se dilate dans le noir, cette dilatation est insuffisante dans l'œil atteint. La réponse à la lumière reste normale, mais la taille des pupilles est asymétrique. Les symptômes oculaires du syndrome de Horner sont généralement unilatéraux et peuvent constituer le premier changement remarqué par le patient dans le miroir.
Anhydrose (absence de sueur) : du côté atteint du visage, la transipiration diminue ou disparaît complètement. Cette situation se remarque surtout par temps chaud ou lors d'une activité physique. L'absence de sueur peut s'observer sur tout le visage ou seulement sur certaines zones, selon la localisation de la lésion.
Chez certains patients, des symptômes supplémentaires peuvent être observés. Ceux-ci incluent une rougeur du visage due à une vasodilatation, une injection conjonctivale (rougeur du blanc de l'œil) du côté affecté et, dans de rares cas, un changement de la couleur de l'iris. Chez les nourrissons, les symptômes du syndrome de Horner peuvent être différents et une hypopigmentation de l'iris (éclaircissement de la couleur) peut se développer du côté atteint. La gravité des symptômes varie selon le niveau de la lésion sur la voie nerveuse sympathique.
Comment survient le syndrome de Horner ?
La survenue du syndrome de Horner est liée à une interruption dans la voie nerveuse en trois étapes du système nerveux sympathique. Cette voie part du cerveau, descend vers la moelle épinière, puis vers la région thoracique et enfin autour de l'œil. Tout dommage survenant le long de cette voie peut empêcher le bon fonctionnement de l'ensemble du système. Les causes du syndrome de Horner peuvent être classées comme suit :
Lésions de premier ordre (centrales) : ce type de lésion survient au niveau de l'hypothalamus, du tronc cérébral ou de la moelle épinière cervicale. Les causes les plus fréquentes comprennent les accidents vasculaires cérébraux (AVC), les tumeurs, la sclérose en plaques, la syringomyélie et les lésions traumatiques de la moelle épinière. Des infarctus du tronc cérébral, tels que le syndrome de Wallenberg, peuvent également provoquer un syndrome de Horner central.
Lésions de deuxième ordre (préganglionnaires) : ce sont des situations où les fibres nerveuses situées entre la moelle épinière et le ganglion cervical supérieur sont touchées. Les causes de lésions à ce niveau incluent les tumeurs pulmonaires (tumeur de Pancoast), le cancer de la thyroïde, le lymphome, l'anévrisme de l'aorte, un traumatisme et des complications chirurgicales.
La relation entre la tumeur de Pancoast et le syndrome de Horner est très importante, car ces tumeurs situées dans la partie supérieure du poumon exercent une pression sur les voies nerveuses sympathiques et provoquent le syndrome. Parmi les tumeurs associées au syndrome de Horner, on peut citer le neuroblastome, le cancer de la thyroïde, le lymphome et diverses tumeurs du cou. Les interventions chirurgicales dans la région du cou, en particulier la thyroïdectomie et l'endartériectomie carotidienne, peuvent provoquer des lésions à ce niveau.
Lésions de troisième ordre (postganglionnaires) : ce sont les cas où la voie nerveuse entre le ganglion cervical supérieur et l'œil est touchée. La dissection de l'artère carotide interne, la thrombose du sinus caverneux, la migraine, l'algie vasculaire de la face et les tumeurs orbitaires sont les principales causes de cette catégorie. Les infections de l'oreille interne et la chirurgie de l'oreille moyenne peuvent également entraîner de rares lésions à ce niveau.
Le facteur de l'âge est également important. Chez les nourrissons, le syndrome de Horner est généralement associé à un traumatisme obstétrical, à un neuroblastome ou à des anomalies vasculaires congénitales. Un diagnostic et un traitement précoces sont particulièrement importants dans les cas pédiatriques de syndrome de Horner. Chez les adultes, la malignité, les maladies vasculaires et les traumatismes sont des causes plus fréquentes. Le spectre des maladies associées au syndrome de Horner est très vaste et peut être le signe précurseur de pathologies systémiques graves.
Comment diagnostique-t-on le syndrome de Horner ?
Le diagnostic du syndrome de Horner repose avant tout sur l'observation clinique et l'examen physique, complétés ensuite par des tests pharmacologiques et des méthodes d'imagerie. Le processus de diagnostic s'articule autour de deux objectifs : confirmer la présence du syndrome et identifier la cause sous-jacente. Le diagnostic du syndrome de Horner est établi par les méthodes suivantes :
Évaluation clinique : la première étape consiste à recueillir les antécédents médicaux du patient et à réaliser un examen physique approfondi. Le médecin évalue la position de la paupière, la taille de la pupille et le réflexe photomoteur, ainsi que le schéma de sudation du visage. La documentation par photographies est utile pour suivre les changements au fil du temps.
Test à la cocaïne : le test aux gouttes de cocaïne est le test le plus fiable pour confirmer le diagnostic du syndrome de Horner. Des gouttes de cocaïne à 10 % sont instillées dans les deux yeux et la taille des pupilles est mesurée 45 minutes plus tard. Sur l'œil normal, la cocaïne dilate la pupille, tandis que sur l'œil atteint du syndrome de Horner, la dilatation est absente ou minime. Si la différence entre les pupilles est supérieure à 0,8 mm, le test est considéré comme positif.
Test à l'apraclonidine : en l'absence de cocaïne, des gouttes d'apraclonidine à 0,5-1 % peuvent être utilisées comme alternative. Ce test fonctionne selon un principe similaire et s'avère efficace pour diagnostiquer le syndrome de Horner.
Tests de localisation : une fois le syndrome de Horner confirmé, le test à l'hydroxyamphétamine est réalisé pour déterminer l'emplacement de la lésion. Lorsque des gouttes d'hydroxyamphétamine à 1 % sont instillées, la pupille se dilate dans les lésions préganglionnaires, tandis qu'elle ne se dilate pas dans les lésions postganglionnaires.
Méthodes d'imagerie : selon la localisation de la lésion, les méthodes d'imagerie appropriées sont privilégiées. Le tronc cérébral, la moelle épinière et les voies nerveuses sont examinés par imagerie par résonance magnétique (IRM), tandis que la région supérieure du poumon et les tumeurs du cou sont évaluées par tomographie computérisée (CT/scanner). Pour détecter une dissection de l'artère carotide, l'échographie ou l'angiographie peuvent être utilisées.
Analyses de laboratoire : une numération formule sanguine complète, une vitesse de sédimentation, des marqueurs tumoraux et un panneau de maladies auto-immunes peuvent être demandés pour rechercher la cause sous-jacente.
Comment traite-t-on le syndrome de Horner ?
L'objectif principal du traitement du syndrome de Horner est d'identifier et d'éliminer la cause sous-jacente, car le syndrome de Horner apparaît le plus souvent comme le symptôme d'une autre pathologie. Par conséquent, le traitement varie d'une personne à l'autre et nécessite une approche multidisciplinaire. Les méthodes suivantes sont appliquées pour traiter le syndrome de Horner :
Traitement de la maladie sous-jacente : selon la cause sous-jacente du syndrome de Horner, différentes méthodes sont mises en œuvre. En présence d'une tumeur, des traitements oncologiques tels que la chirurgie, la chimiothérapie ou la radiothérapie sont privilégiés. En cas de dissection de l'artère carotide, la déchirure vasculaire est contrôlée à l'aide de médicaments anticoagulants. S'il s'agit d'une infection ou d'une inflammation, des traitements antibiotiques ou anti-inflammatoires sont administrés. Dans le cas de la sclérose en plaques ou d'autres maladies neurologiques, des médicaments immunosuppresseurs ou des méthodes de traitement de soutien sont utilisés.
Prise en charge des symptômes oculaires et faciaux : si la chute de la paupière ou d'autres symptômes visuels s'avèrent gênants, des interventions esthétiques ou fonctionnelles peuvent être réalisées par un chirurgien plasticien ou un ophtalmologiste, bien que dans la plupart des cas, ces symptômes ne provoquent pas de lésions permanentes.
Rééducation et suivi : le syndrome de Horner pouvant souvent être le signe d'une maladie systémique grave, des contrôles médicaux réguliers et un suivi par imagerie sont essentiels. Les symptômes peuvent s'améliorer avec le temps ou rester stables. Une guérison complète dépend de l'évolution de la maladie sous-jacente.
Le syndrome de Horner revêt une importance particulière en pédiatrie. Le syndrome de Horner congénital (y compris les cas particuliers tels que le syndrome de Horner du nouveau-né) doit être suivi par des neurologues pédiatriques. Le processus de traitement peut être de longue haleine, mais dans la plupart des cas, les symptômes peuvent s'atténuer ou être maîtrisés au fil du temps.
Foire aux questions
Le syndrome de Horner n'est pas directement un trouble des nerfs crâniens ; il survient par l'atteinte de la chaîne nerveuse sympathique. Cette chaîne émerge du tronc cérébral et s'étend jusqu'au contour des yeux. La structure affectée relève du système nerveux autonome (sympathique) plutôt que des nerfs crâniens. La lésion à l'origine du syndrome de Horner peut se situer à l'un des trois niveaux de la voie nerveuse sympathique : central (tronc cérébral, hypothalamus), préganglionnaire (moelle épinière et région thoracique) ou postganglionnaire (autour de l'artère carotide et du contour des yeux). L'emplacement de la lésion varie selon le type de maladie sous-jacente. Le syndrome de Horner peut être transitoire dans certains cas. En particulier dans les lésions nerveuses légères survenant après un traumatisme, les symptômes peuvent diminuer avec le temps grâce au traitement, mais en présence de causes graves telles qu'une tumeur, une déchirure vasculaire ou des maladies du système nerveux central, les symptômes peuvent être permanents. Le traitement dépend de la cause sous-jacente. Le syndrome de Horner congénital apparaît chez les nourrissons à la suite de lésions des nerfs de la région du cou ou de l'épaule pendant l'accouchement. Dans ce cas, on observe généralement une différence de couleur des yeux (hétérochromie), un ptosis et un rétrécissement de la pupille. Un diagnostic précoce peut réduire les effets à long terme de la lésion nerveuse. Une anisocorie (différence de taille entre les deux pupilles) est généralement observée dans le syndrome de Horner. Comme la pupille de l'œil atteint se rétrécit, une différence plus prononcée se crée par rapport à l'autre œil. Cette différence est plus marquée dans les environnements sombres en raison de la réduction de la dilatation de l'œil atteint. Dans certains cas, le syndrome de Horner peut se manifester sous forme de syndrome paranéoplasique, c'est-à-dire par l'effet indirect d'une tumeur. En particulier, certains cancers situés dans la partie supérieure du poumon, tels que la tumeur de Pancoast, exercent une pression sur les nerfs sympathiques et provoquent un syndrome de Horner. Cette situation doit impérativement faire l'objet d'investigations. Le syndrome de Horner en soi ne présente généralement pas de danger vital. Cependant, la cause sous-jacente peut être grave, telle qu'un AVC, une tumeur, une dissection vasculaire ou une maladie de la moelle épinière. Par conséquent, le syndrome de Horner doit toujours être pris au sérieux et sa cause doit être identifiée par des examens approfondis.
Si vous présentez des symptômes du syndrome de Horner, un diagnostic précoce revêt une importance capitale.
Les spécialistes en Ophtalmologie et Santé Oculaire de Hisar Hospital Intercontinental proposent une évaluation complète et des méthodes d'imagerie avancées afin de déterminer la cause sous-jacente.
Contactez-nous dès maintenant pour prendre rendez-vous ou obtenir des informations détaillées.
Commencez par le bon bilan pour Qu’est-ce que le syndrome de Horner (Claude Bernard) ? 7 symptômes clés et causes
Partagez vos symptômes avec nos médecins spécialistes ; définissons ensemble le diagnostic et le plan de traitement adaptés.
Attention
Si vos symptômes sont apparus soudainement, évoluent rapidement ou limitent nettement votre vie quotidienne, consultez un médecin sans tarder.
Planifiez votre parcours Qu’est-ce que le syndrome de Horner (Claude Bernard) ? 7 symptômes clés et causes avec nos spécialistes.
Remplissez le formulaire ou prenez rendez-vous pour connaître les options de traitement, le déroulement et la préparation.