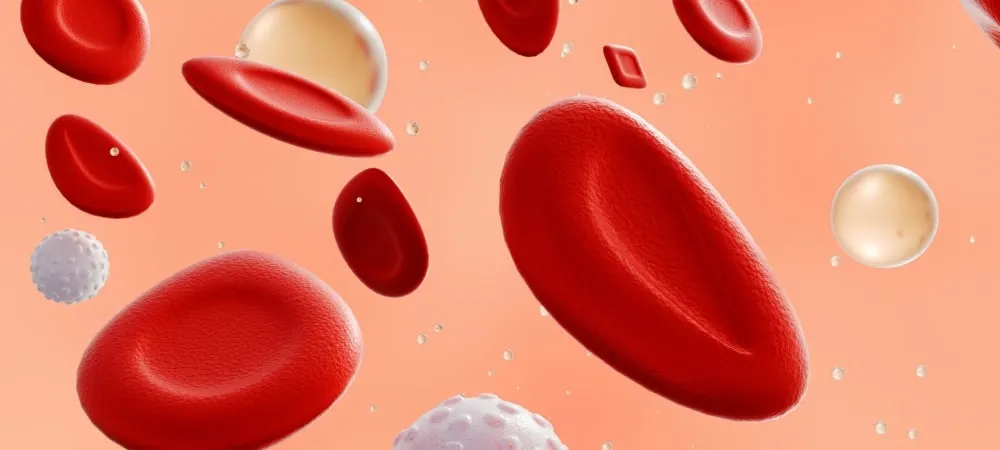
Die Mittelmeer-Anämie wird auch als Thalassämie bezeichnet. Zu ihren Arten gehören die Alpha- und Beta-Thalassämie. Dieser Zustand entsteht infolge von Genmutationen. Diese Mutationen treten in Genen auf, die die Struktur des Hämoglobinmoleküls beeinflussen, und beeinträchtigen die Hämoglobinproduktion.
Symptome beginnen in der Regel im Kindesalter oder im jungen Erwachsenenalter aufzutreten. Zu den Symptomen gehören Müdigkeit, blasse Haut, Schwäche, Kurzatmigkeit und schneller Herzschlag. Die Mittelmeer-Anämie kann die Lebensqualität der Betroffenen erheblich beeinträchtigen und erfordert einen langfristigen Behandlungsplan sowie Nachsorgekontrollen.
Was ist Mittelmeer-Anämie (Thalassämie)?
Die Mittelmeer-Anämie ist ein Zustand, der aufgrund von Abnormalitäten bei der Produktion des im Blut befindlichen Hämoglobins auftritt. Hämoglobin sorgt dafür, dass rote Blutkörperchen Sauerstoff durch den gesamten Körper transportieren. Aufgrund von Problemen beim Sauerstofftransport kann es bei Personen zu einer Anämie kommen, was zu Symptomen wie Schwäche, Blässe, Müdigkeit, Kurzatmigkeit, Knochenschmerzen sowie Wachstums- und Entwicklungsverzögerungen führen kann.
Was sind die Symptome einer Mittelmeer-Anämie?
Die Symptome können je nach Art der bei den Personen auftretenden Thalassämie variieren. In Fällen, in denen ein Alpha-Gen fehlt, treten möglicherweise keine Symptome auf. Einige der Symptome der Thalassämie können sein:
Schwindel
Kopfschmerzen
Kurzatmigkeit
Schneller Herzschlag
Müdigkeit
Schwäche
Wachstumsprobleme
Späte Pubertät
Knochenanomalien
Vergrößerung der Milz
Blasse Haut
Gelbliche Haut
Appetitlosigkeit
Unregelmäßige Knochenstruktur im Gesicht
Veränderung der Urinfarbe
Was sind die Ursachen einer Mittelmeer-Anämie?
Die Thalassämie-Erkrankung ist im Wesentlichen eine genetisch bedingte Störung. Dieser Zustand tritt auf, wenn eine Person von ihren Eltern mutierte Gene erbt, die das Hämoglobin verändern. Mutationen in den Genen der Alpha- oder Beta-Globinketten, die das Hämoglobinmolekül bilden, verursachen die Erkrankung. Diese Mutationen beeinträchtigen die normale Hämoglobinproduktion im Körper und führen zu Anämie. Wenn beide Elternteile an Thalassämie leiden, kann dies auch bei Ihnen auftreten. Wenn Sie zwei oder mehr abnormale Genkopien von Ihren Eltern erben, können je nach dem betroffenen Protein leichte bis schwere Symptome auftreten.
Welche Arten von Mittelmeer-Anämie (Thalassämie) gibt es?
Es gibt zwei Arten von Thalassämie-Erkrankungen: Alpha-Thalassämie und Beta-Thalassämie. Jede Thalassämieform kann unterschiedliche Symptome und Schweregrade aufweisen. Der Diagnose- und Behandlungsansatz variiert je nach Art und Schweregrad der Erkrankung. Zu den Thalassämiearten können gehören:
Alpha-Thalassämie
Die Alpha-Thalassämie entsteht durch Mutationen in den Alpha-Globinketten. Dies ist häufig in Südostasien, dem Nahen Osten und Afrika verbreitet. Von den Alpha-Globin-Proteinketten werden vier Gene vererbt, jeweils zwei von jedem Elternteil. Wenn ein oder mehrere Gene abnormal sind, entwickelt sich diese Form der Anämie. Die Anzahl der vererbten defekten Gene bestimmt, ob Anämiesymptome auftreten und wie schwer diese gegebenenfalls sind.
Beta-Thalassämie
Die Beta-Thalassämie entsteht durch Mutationen in den Hämoglobin-Beta-Ketten. Personen erhalten jeweils ein Beta-Globin-Gen von jedem ihrer Elternteile. Diese Erkrankung tritt in zwei Hauptformen auf: Beta-Thalassämie major und Beta-Thalassämie minor. Die Beta-Thalassämie major ist die schwerwiegendste Form und zeigt Symptome meist in den ersten Lebensjahren. Die Beta-Thalassämie minor verläuft hingegen in der Regel mit milderen Symptomen.
Wie wird die Mittelmeer-Anämie diagnostiziert?
Bei der Thalassämie können insbesondere die Blutwerte der Patienten aufschlussreiche Informationen für die Diagnose liefern. Ärzte können verschiedene Tests anfordern, um die Erkrankung zu diagnostizieren. Einige dieser Tests sind:
Vollblutbild (CBC): Personen mit Thalassämie weisen geringere Mengen an Blutzellen und Hämoglobin auf als gesunde Personen. Zudem ist die Größe der roten Blutkörperchen im Vergleich zu gesunden roten Blutkörperchen kleiner.
Retikulozytenzählung: Dieser Test kann zeigen, ob sich im Knochenmark weniger rote Blutkörperchen befinden als im Körper sein sollten.
Eisenmessungen: Dies kann ein nützlicher Test sein, um die Ursache der Anämie zu ermitteln. Er kann zeigen, ob die bei Personen auftretende Blutarmut auf einen Eisenmangel oder auf Thalassämie zurückzuführen ist.
Hämoglobin-Elektrophorese: Dieser Test wird verwendet, um verschiedene Hämoglobinarten zu bestimmen. Bei Personen mit dieser Erkrankung können Hämoglobinvarianten nachgewiesen werden, die von der Norm abweichen.
Gentechnische Tests: Um die Diagnose zu bestätigen, können genetische Tests durchgeführt werden. Diese Tests werden verwendet, um spezifische Genmutationen zu bestimmen, bei denen der Patient Träger ist oder betroffen ist.
Zudem kann in seltenen Fällen vom Arzt eine Knochenmarkbiopsie zur Bestätigung der Diagnose angefordert werden. Bei diesem Verfahren wird eine Knochenmarkprobe entnommen und untersucht. Bei Personen mit Thalassämie können strukturelle Anomalien der roten Blutkörperchen im Knochenmark festgestellt werden.
Wie wird die Mittelmeer-Anämie behandelt?
Leichte Formen der Thalassämie erfordern in der Regel keine Behandlung. Behandlungen für mittelschwere bis schwere Thalassämie umfassen im Allgemeinen Bluttransfusionen und die Anwendung einer Eisenchelattherapie. Die Behandlung der Mittelmeer-Anämie kann Folgendes umfassen:
Bluttransfusion: Personen mit Thalassämie benötigen häufig regelmäßige Bluttransfusionen. Bluttransfusionen helfen dabei, die Anämiesymptome zu lindern und die Lebensqualität zu verbessern. Bei der Bluttransfusion wird die Methode der Injektion roter Blutkörperchen über einen intravenösen Zugang angewendet, um gesunde rote Blutkörperchen und Hämoglobin auf ein normales Niveau zu bringen.
Eisenchelat-Therapie: Fortlaufende Bluttransfusionen können zu einer übermäßigen Eisenansammlung im Körper führen. Zu viel Eisen kann Organen schaden. Daher ist es wichtig, überschüssiges Eisen durch Methoden wie die Eisenchelat-Therapie aus dem Körper zu entfernen. Diese Behandlung wird in der Regel unter Verwendung von Medikamenten oder Eisenchelatbildnern durchgeführt.
Folsäuresupplementierung: Folsäure ist wichtig für die Produktion roter Blutkörperchen und spielt eine wichtige Rolle bei der Produktion gesunder Blutzellen im Körper. Menschen mit Mittelmeer-Anämie erhalten häufig Folsäurepräparate, da niedrige Folsäurespiegel die Anämiesymptome verschlimmern können.
Knochenmark- und Stammzelltransplantation: Personen mit schwerer Mittelmeer-Anämie kann eine Knochenmarktransplantation oder Stammzelltransplantation empfohlen werden. Dieses Verfahren zielt darauf ab, die normale Produktion roter Blutkörperchen durch die Transplantation gesunder Knochenmarkzellen zu fördern. Der Arzt führt die Behandlung durch, indem er dem Patienten während des Eingriffs von einem Spender entnommene Knochenmarkstammzellen injiziert.
Häufig gestellte Fragen?
Die Erkrankung der Mittelmeer-Anämie wird in der Regel von Fachärzten für Hämatologie oder Pädiatrische Hämatologie betreut. Diese Spezialisten sind an der Diagnose und Behandlung von Bluterkrankungen beteiligt. Das Blutbild für die Mittelmeer-Anämie liegt meist innerhalb von 2-3 Tagen vor. Je nach Auslastung des Laboratoriums, den verwendeten Testmethoden und der Art des Tests kann die Dauer der Ergebnisse jedoch variieren. Ein DNA-Test kann etwa 4-5 Tage dauern. Die Mittelmeer-Anämie ist eine genetische Erkrankung. Sie wird autosomal-rezessiv von den Eltern auf das Kind übertragen. Sie entsteht durch spezifische Mutationen im Beta-Globin-Gen. Diese Mutationen führen zu Abnormalitäten in der Hämoglobinproduktion und folglich zu Anämie. Sie zeigt einen genetischen Erbgang. Die Mittelmeer-Anämie ist keine Krebsart. Die Mittelmeer-Anämie ist ein Zustand, der aufgrund von Abnormalitäten bei der Produktion roter Blutkörperchen entsteht. Krebs hingegen ist das unkontrollierte Wachstum und die Ausbreitung von Zellen in verschiedenen Geweben des Körpers. Die Behandlung der Mittelmeer-Anämie zielt darauf ab, die Symptome der Anämie zu lindern und die Lebensqualität zu verbessern, während die Krebsbehandlung darauf ausgerichtet ist, Krebszellen zu zerstören oder unter Kontrolle zu halten. Beide Zustände sind unterschiedliche Gesundheitsprobleme mit unterschiedlicher Pathophysiologie. Obwohl die Mittelmeer-Anämie und die Blutarmut (Anämie) ähnliche Symptome aufweisen, handelt es sich um Erkrankungen, die auf unterschiedliche Zustände hinweisen. Die Mittelmeer-Anämie ist eine Art von Erkrankung, die dazu führt, dass rote Blutkörperchen in geringerer Menge als normal oder ineffektiv produziert werden. Blutarmut ist hingegen der Zustand einer verminderten Sauerstofftransportkapazität im Körper infolge einer Verringerung der Anzahl oder Funktion der roten Blutkörperchen (Hämoglobin) im Blut, wobei dieser Zustand aus vielen verschiedenen Gründen auftreten kann. Wenn die Erkrankung nicht behandelt wird, können sich die Krankheitssymptome mit der Zeit verschlechtern und die Lebensqualität negativ beeinflussen. Infolge chronischer Bluttransfusionen kann es im Körper zu einer Eisenansammlung kommen, die zu Organschäden, insbesondere zu Leber- und Herzproblemen, führen kann. Die Trägerschaft der Mittelmeer-Anämie bezeichnet den Zustand, in dem eine Person genetisch das abnormale Hämoglobin-Gen trägt, aber keine Symptome zeigt. In diesem Fall weisen Einzelpersonen bestimmte Mutationen im Beta-Globin-Gen auf, aber die Symptome der Krankheit fehlen in der Regel. Träger können gesund sein, aber aufgrund der von ihnen getragenen Mutationen möglicherweise die Thalassämie-Krankheit weitergeben. Die Beta-Thalassämie ist eine Art von Bluterkrankung, die aufgrund einer genetischen Störung in den Hämoglobin-Beta-Ketten dazu führt, dass rote Blutkörperchen in geringerer Menge als normal oder ineffektiv produziert werden. Die definitive Behandlung der Thalassämie ist eine Knochenmarktransplantation von einem kompatiblen Familienmitglied. Probleme bei der Findung eines geeigneten Spenders und schwere Komplikationen des Transplantationsverfahrens gehören zu den Risikofaktoren, denen man während des Behandlungsprozesses begegnet. Es können jedoch Behandlungen zur Kontrolle der Symptome geplant werden. Zu den Behandlungsoptionen gehören regelmäßige Bluttransfusionen sowie Medikamente zur Vorbeugung von Eisenmangel.
Die Mittelmeer-Anämie (Thalassämie) ist eine genetische Bluterkrankung, die durch eine Frühradiagnose und richtige Nachsorge unter Kontrolle gehalten werden kann. Wenn bei Ihnen oder Ihrem Kind der Verdacht auf Thalassämie besteht, sind regelmäßige Blutuntersuchungen und die Beurteilung durch einen Facharzt von großer Bedeutung.
Um detaillierte Informationen zu erhalten und einen Termin zu vereinbaren, können Sie sich an unsere Poliklinik für Innere Medizin wenden.
Beginnen Sie mit der richtigen Abklärung bei Was ist Mittelmeer-Anämie (Thalassämie)? Symptome, Ursachen und Behandlung
Schildern Sie Ihre Beschwerden unseren Fachärzten – gemeinsam legen wir die passende Diagnose und Behandlung fest.
Hinweis
Wenn Ihre Beschwerden plötzlich begonnen haben, rasch fortschreiten oder Ihren Alltag deutlich einschränken, wenden Sie sich unverzüglich an einen Arzt.
Planen Sie Ihren Weg bei Was ist Mittelmeer-Anämie (Thalassämie)? Symptome, Ursachen und Behandlung mit unseren Fachärzten.
Füllen Sie das Formular aus oder vereinbaren Sie einen Termin, um mehr über Behandlungsoptionen, Ablauf und Vorbereitung zu erfahren.